脊髓性肌萎缩症(SMA)
脊髓性肌肉萎缩症(SMA)是一种罕见的遗传性神经肌肉疾病,其脊髓和脑干中的神经细胞(运动神经元)逐渐退化并死亡。
这些运动神经元通常从大脑向肌肉发送信号以促使它们收缩。当肌肉丧失时,肌肉会变得虚弱、变瘦,无法正常运作。
它主要影响随意肌,尤其是靠近躯干的肌肉——臀部、大腿、肩膀以及躯干本身的肌肉。在更严重的类型中,负责呼吸和吞咽的肌肉也会受到影响。
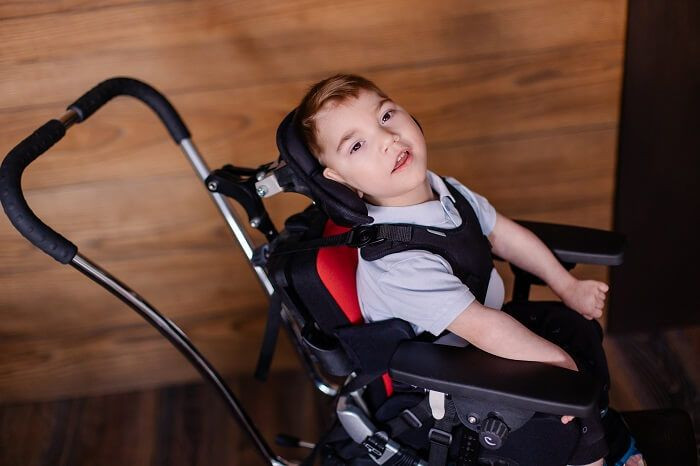
脊髓性肌肉萎缩症的成因是什么?
在大多数情况下,SMA是由SMN1基因(生存运动神经元1)的变化引起的。该基因为生成SMN蛋白提供了指令,SMN蛋白对运动神经元的存活至关重要。
因为该病是常染色体隐性遗传:
- 儿童必须遗传两份无功能的SMN1——分别来自父母——才会发展为脊髓性肌萎缩症。
- 父母通常携带一个有缺陷基因和一个正常基因拷贝,通常没有症状(他们是“携带者”)。
SMN2基因,作为“备份”基因,可以产生少量SMN蛋白。SMN2拷贝的数量通常会影响疾病的严重程度:
- SMN2副本较少→SMA更严重,
- 更多SMN2的复制品通常较→温和。
类型与症状
脊髓性肌肉萎缩病通常根据发病年龄和达到的最大运动功能分为几种类型。
产前期 – 0型
- 非常罕见,出生前就开始了
- 孕期观察到胎儿活动减少
- 出生时严重肌肉无力,常伴有呼吸衰竭
- 危及生命的病程,通常发生在新生儿期
韦尔德尼希–霍夫曼病 – I型
- 发病时间:通常在6个月大之前
- 婴儿通常表现为“软弱”(低张力)
- 抬头困难、翻身或无支撑坐姿
- 微弱的咳嗽,微弱的哭泣,吞咽和进食困难
- 由于呼吸肌和胸壁无力导致的呼吸困难
- 如果没有治疗,历史上通常寿命非常有限
SMA II型
- 起病时间:6–18个月
- 孩子们可以无辅助地坐着,但通常无法学会独立行走
- 腿部和躯干逐渐无力,后来手臂也无力
- 手部颤抖(手指细微颤抖)很常见
- 脊柱侧弯、髋关节脱位和挛缩的风险
- 呼吸肌无力可能导致夜间低通气和反复出现胸部感染
库格尔伯格-韦兰德病——3型
- 发病期: 儿童期或青少年时期
- 儿童通常 会学会走路,但可能在晚年失去这种能力
- 跑步、爬楼梯或从地板或低矮椅子上站起来困难
- 频繁跌倒,肌肉疲劳
- 主要在近端腿部肌肉无力,后来手臂也出现
- 预期寿命通常接近正常,但残疾程度各异
成年发病 – IV型
- 发病: 成年,通常在18至21岁后
- 肌肉无力缓慢进行,轻度到中度(主要是近端肌肉)
- 通常没有重大的呼吸或吞咽问题
- 预期寿命通常属正常
SMA有多常见?
由于脊髓性肌萎缩是一种罕见疾病,其患病率低于其他更常见的疾病。总体估计因国家而异,但大致如下:
- 大约每6,000至10,000名活产儿中就有1例受到影响
- 携带者频率(即携带一个SMN1拷贝有缺陷但健康的人)在许多人群中可能约为40分之一至60分之一
由于现已有疾病修饰治疗,早期识别变得越来越重要。
新生儿筛查
已有若干国家实施了国家性或几乎普遍的新生儿脊髓性肌萎缩筛查项目:
- 美国:大约99%的新生儿接受筛查。该项目自2018年以来已在48个州和华盛顿特区实施。
- 加拿大:约72%的新生儿接受筛查,主要由安大略省、不列颠哥伦比亚省和阿尔伯塔省的强有力省级项目推动。
- 台湾:所有新生儿在试点项目成功后均可接受常规筛查。
- 卡塔尔:自大约2021年以来,全国范围内的新生儿筛查已对所有新生儿实施。
而其他公司目前正在测试、扩展或区域化筛查举措:
- 澳大利亚:新南威尔士州(NSW)和澳大利亚首都领地(ACT)开展试点项目,覆盖了相当比例的出生。
- 德国、比利时、意大利、日本:现有筛查工作正在进行中或持续扩展试点项目。
- 巴西:国家立法获批;试点项目目前正在进行中。
- 波兰、奥地利、捷克、匈牙利、葡萄牙、斯洛文尼亚、英国:活跃或新启动的试点项目,通常在地区层面。
- 土耳其:2022年启动了全国性新生儿筛查项目。
脊髓性肌萎缩的诊断
当儿童或成人出现以下症状时,医生可能会怀疑该病:
- 渐进性肌肉无力,尤其是腿部和臀部
- 腱反射减退或缺失
- 婴儿肌张力低下(“软趴趴的婴儿”)
- 运动里程碑延迟或失去先前习得的技能
关键的诊断步骤包括:
- 详细临床检查及家族史
- 遗传检测——检测SMN1基因缺失/突变(这是标准的确认性检测)
- 在某些情况下:
- 肌电图(EMG)和神经传导检查,
- 肌肉超声或核磁共振,
- 肌肉活检(现在很少需要,因为基因检测通常就足够了)。
治疗与预后
脊髓性肌萎缩症曾被认为是一种无法治疗、持续进行的疾病。如今,有疾病的修饰疗法能够显著改变疾病的进程,尤其是如果及早开始的话。
疾病修饰疗法(示例)
根据当地的批准和供应情况,治疗选项可能包括:
- 反义寡核苷酸疗法通过修饰SMN2剪接,增加SMN蛋白的产生。
- 基因替代疗法通过病毒载体传递SMN1基因的功能拷贝。
- 口服SMN2修饰药物也旨在增强SMN2基因中的SMN蛋白。
这些疗法不能“治愈”SMA,但可以稳定或改善运动功能,尤其是在尽早开始时,有时在症状出现之前(筛查婴儿的症状前治疗)。
支持性与多学科护理
即使采用了现代疗法,全面的支持性护理依然至关重要:
- 物理治疗和职业治疗以维持行动能力,预防挛缩,支持日常功能
- 呼吸护理、呼吸监测、咳嗽辅助装置以及必要时的无创通气
- 营养支持、管理喂养困难以及预防营养不良或误吸
- 骨科护理用于管理脊柱侧弯、髋关节问题和挛缩
- 为患者及其家属提供心理和社会支持
展望
脊髓性肌萎缩症的预后差异很大,取决于:
- 疾病类型,
- 症状出现时的年龄,
- 治疗时机和反应,
- 以及长期多学科护理的质量。
通过早期诊断和现代治疗,许多SMA儿童现在实现了以前未曾预料的发展里程碑,生存率和生活质量显著提升。
参考文献: